Auteur Meunier I.

CNDR Maladies rares, Affections sensorielles génétiques, CHU Gui de Chauliac, MONTPELLIER

Dossier : Pathologies héréditaires Neuropathies optiques héréditaires
0

Les neuropathies optiques héréditaires constituent un ensemble hétérogène, dont le point commun essentiel est une dysfonction mitochondriale, responsable d’une souffrance puis d’une perte axonale des cellules ganglionnaires rétiniennes.
Les antécédents familiaux peuvent être retrouvés, mais leur absence n’exclut en aucun cas une origine génétique. Il s’agit, a priori, de neuropathies optiques bilatérales et relativement symétriques, même si certaines formes, notamment la neuropathie optique héréditaire de Leber [1], peuvent débuter de manière uni¬latérale avec une atteinte séquentielle du deuxième œil.
Lorsque la présentation clinique est fruste ou qu’il n’existe aucun antécédent familial, le diagnostic sera évoqué après avoir écarté les autres causes les plus fréquentes de neuropathies : inflammatoires, compressives, vasculaires. Si la mise en évidence d’un variant pathogène le confirme, son absence ne permet pas d’exclure formellement une origine génétique.
Dossier : Pathologies héréditaires L’EMAP : une maculopathie bilatérale précoce et sévère à distinguer de la DMLA
0

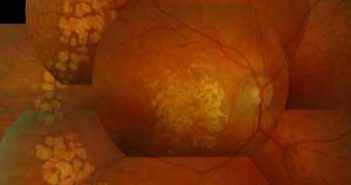
L’EMAP (extensive macular atrophy with pseudodrusen-like appearance) est une maculopathie atrophique rare bilatérale et symétrique atteignant le sujet d’une cinquantaine d’années. Son étiologie reste inconnue. Le profil génétique diffère de celui de la DMLA ; une exposition environnementale, agricole ou industrielle est suspectée. Le pronostic visuel est sévère, des néovaisseaux peuvent compliquer l’évolution. L’EMAP est une entité à part entière, à distinguer de l’atrophie géographique et des dystrophies maculaires liées à ABCA4 ou PRPH2.

Dossier : Pathologies héréditaires Maladie de Stargardt : “la” maculopathie génétique
0

La maladie de Stargardt (STGD1)* est la plus fréquente des maculopathies héréditaires. Monogénique, non syndromique, elle est liée à la transmission récessive des variants du gène ABCA4 qui code pour une protéine transmembranaire des photorécepteurs. Son rôle de transporteur est essentiel au sein du cycle visuel : son dysfonctionnement induit l’accumulation de lipofuscine révélée par les “flecks”, dépôts jaunâtres hyperautofluorescents. Toxique pour les cellules de l’épithélium pigmentaire rétinien, celle-ci conduit à leur apoptose puis à la dégénérescence des photorécepteurs centraux.
Si l’imagerie multimodale cantonne désormais l’angiographie à la fluorescéine aux doutes diagnostiques, l’électrorétinogramme global est indispensable pour évaluer le pronostic. Le diagnostic sera confirmé par l’identification bi-allélique de variant(s) du gène ABCA4, dont le type est corrélé à la sévérité clinique.
En l’absence de traitement, l’importance du retentissement fonctionnel et psychosocial impose des mesures de réadaptation en basse vision et d’accompagnement, mais les avancées des essais, en particulier pharmacologiques, élargissent les perspectives.

Revues Générales
0

L’ophtalmologiste dans sa pratique ne voit que rarement un patient suspect ou ayant une dystrophie rétinienne. Une telle dystrophie est évoquée soit devant une histoire familiale, un signe ou tableau caractéristiques (pseudo-ostéoblastes dans les rétinites pigmentaires, dépôt vitellin large avec un pseudo-hypopion), ou faute de causes infectieuses, inflammatoires, tumorales, traumatiques, toxiques ou paranéoplasiques.
Suite à l’apparition des techniques de séquençage à haut débit (criblage simultané de plusieurs dizaines de gènes) et des thérapies géniques (choroïdérémie, rétinite pigmentaire liée à l’X et à des mutations dans le gène RPGR), l’ophtalmologiste devra désormais savoir reconnaître une dystrophie rétinienne et son mode de transmission pour argumenter le choix du panel de gènes et orienter les patients pouvant être inclus dans les protocoles de thérapie génique.
De plus, le recours aux analyses d’exome ou de génome met l’ophtalmologiste et le généticien dans la situation de pouvoir identifier fortuitement des mutations dans des gènes associés à des cancers, à des pathologies neurologiques dégénératives. Le consentement doit ainsi préciser si l’analyse et/ou l’information donnée au patient sera restreinte aux seuls gènes des dystrophies rétiniennes ou élargie à tous les gènes.

Dossier : Acronymes en ophtalmologie
0

L’EMAP ou Extensive macular atrophy with pseudodrusen est une dystrophie rétinienne sévère de cause indéterminée, mais dont la sémiologie et la séquence évolutive sont caractéristiques. Cette entité bilatérale symétrique débute vers l’âge de 50 ans par des difficultés de conduite de nuit et une héméralopie. En seulement trois à cinq ans, l’atrophie maculaire à grand axe vertical détruit l’ensemble du pôle postérieur, conduisant à un effondrement de l’acuité visuelle et à de faibles capacités de rééducation basse vision. Cette maculopathie reste rare, et se distingue de la DMLA atrophique par sa précocité et son extrême sévérité.

Rétine
0

Il existe une grande diversité clinique et génétique de ces dystrophies : une diversité clinique allant de maculopathies peu sévères à des amauroses, une diversité des gènes et des modes de transmission (plus de 170 gènes connus exprimés dans la rétine). Les rétinites pigmentaires non syndromiques sont les plus fréquentes des dystrophies héréditaires.